WikiPrépaLivrets

Agrégation chimie externe 2023, épreuve 3Sujet et rapport du jury

Agrégation externe section physique-chimie option chimie - Sujet de la troisième épreuve écrite de la session 2023

Pas encore noté
  • Électronégativité et charges partielles
  • Géométrie VSEPR
  • Diagramme d'orbitales moléculaires
  • Cristallographie et loi de Bragg
  • Adsorption et modèle BET

Téléchargements

  • Corrigé : pas encore disponible

Présentation du sujet

Difficile
Chimie des MOF (Metal-Organic Frameworks) : synthèse, structure cristalline et stockage de CO2
Afficher ou masquer la section

Le problème de chimie de l'agrégation externe option chimie 2023 porte sur les MOF, des matériaux hybrides associant une composante organique et une composante inorganique. Il étudie la synthèse des briques constitutives du matériau et la formation du réseau hybride, sa structure cristalline par diffraction, puis ses propriétés d'adsorption de gaz à travers les modèles de Langmuir et BET appliqués au stockage du CO2.

  1. 1Partie I : synthèse des blocs et formation du réseau hybrideÉlectronégativité et charges partielles, synthèse de l'acide téréphtalique, puis formation et composition du réseau hybride par thermogravimétrie.
  2. 2Partie II : caractérisation structurale du solide MOFCristallographie descriptive du solide MOF à partir d'une annexe d'outils de diffraction.
  3. 3Partie III : porosité des MOF et stockage du CO2Modèle de Langmuir puis modèle BET d'adsorption en multicouche, et insertion sélective de CO2 dans la porosité du MOF.

Difficile. Le rapport indique une moyenne de 9,38/20 pour les candidats admissibles avec un écart-type de 3,11, et seulement 22 % du total des points obtenus en moyenne sur les questions fondamentales.

L'épreuve en chiffres

Moyenne 9,38 / 20 · écart-type 3,11 · où vous situez-vous ?
Afficher ou masquer la section
Moyenne
9,38/ 20
Écart-type
3,11
moyenne 9,3805101520
Deux tiers des copies environ (moyenne ± écart-type)

Votre note sur 20 à ce sujet, en conditions de concours.

Source : rapport du jury. Notes publiées par le concours (après harmonisation le cas échéant). Courbe : estimation par une loi normale.

Ce qu'a observé le jury

5 erreurs relevées
Confusion sur le rôle d'un catalyseur · Confusion carbone et liaison C-C dans un alcane · Termes de la loi de Bragg mal détaillés
Afficher ou masquer la section

Le sujet, centré sur les matériaux MOF, aborde des domaines variés de la chimie du solide et de la cristallographie descriptive. Le jury attend davantage de rigueur dans les développements mathématiques, de clarté dans les notations et de commentaires critiques sur les résultats obtenus, notamment en regard des ordres de grandeur.

Les erreurs les plus sanctionnées

  1. 1
    Confusion sur le rôle d'un catalyseur

    Un point de vigilance rappelé par le jury : un catalyseur agit sur la cinétique d'une réaction et non sur l'état de l'équilibre final.

    « un catalyseur joue sur la cinétique d'une réaction et non sur l'état de l'équilibre final »
  2. 2
    Confusion carbone et liaison C-C dans un alcane

    Le jury signale une erreur fréquente : assimiler le nombre d'atomes de carbone au nombre de liaisons C-C dans un alcane.

    « et le nombre de liaison C -C dans un alcane »
  3. 3
    Termes de la loi de Bragg mal détaillés

    La loi de Bragg doit être connue avec tous ses termes détaillés à l'aide d'un schéma, en particulier l'angle de diffraction.

    « la loi de Bragg doit être connue et tous les termes détaillés en s'appuyant sur un schéma »
  4. 4
    Confusion sur le mécanisme d'adsorption

    La différence entre l'adsorption de molécules sur le solide ou sur une couche de gaz déjà condensée a posé un problème conceptuel à de nombreux candidats.

    « la différence entre l'adsorption de molécules sur le solide ou sur une couche de gaz déjà condensée a posé un problème conceptuel »
  5. 5
    Unités de l'équation des gaz parfaits

    Le seul point de vigilance sur l'insertion de CO2 concerne l'utilisation des bonnes unités dans l'équation des gaz parfaits.

    « l'utilisation des bonnes unités dans l'équation des gaz parfaits »

Ce qui a été bien réussi

  • La sous-partie sur le modèle BET, assez calculatoire, a été plutôt bien traitée par les candidats qui l'ont abordée.
  • L'utilisation raisonnée de l'annexe de cristallographie a permis de répondre à une grande majorité des questions de la partie II.

Conseils du jury

  • Détailler systématiquement les termes d'une loi comme celle de Bragg à l'aide d'un schéma légendé.
  • Vérifier l'unité de chaque grandeur physique utilisée, notamment dans l'équation des gaz parfaits.
  • Ne pas se limiter à un résultat donné par l'énoncé sans développement mathématique rigoureux.
  • Aller chercher les questions abordables dans tout le sujet plutôt que de rester bloqué sur une question.

Synthèse rédigée par WikiPrépa à partir du rapport officiel du jury (à télécharger en PDF). Les citations sont extraites du rapport.

Description

Sujet officiel Agrégation externe en chimie, session 2023.

Ces sujets peuvent vous intéresser

Pas encore de corrigé pour ce sujet : voici des sujets proches corrigés.

Lecture du sujet en ligne

L'énoncé complet, avec les formules et les figures, sans ouvrir le PDF.
Afficher ou masquer la section
SESSION 2023

AGRÉGATION
CONCOURS EXTERNE

Section : PHYSIQUE-CHIMIE Option : CHIMIE

PROBLÈME DE CHIMIE

Durée : 6 heures
Calculatrice autorisée selon les modalités de la circulaire du 17 juin 2021 publiée au BOEN du 29 juillet 2021.
L'usage de tout ouvrage de référence, de tout dictionnaire et de tout autre matériel électronique est rigoureusement interdit.
Il appartient au candidat de vérifier qu'il a reçu un sujet complet et correspondant à l'épreuve à laquelle il se présente.
Si vous repérez ce qui vous semble être une erreur d'énoncé, vous devez le signaler très lisiblement sur votre copie, en proposer la correction et poursuivre l'épreuve en conséquence. De même, si cela vous conduit à formuler une ou plusieurs hypothèses, vous devez la (ou les) mentionner explicitement.
NB : Conformément au principe d'anonymat, votre copie ne doit comporter aucun signe distinctif, tel que nom, signature, origine, etc. Si le travail qui vous est demandé consiste notamment en la rédaction d'un projet ou d'une note, vous devrez impérativement vous abstenir de la signer ou de l'identifier.
Le fait de rendre une copie blanche est éliminatoire

INFORMATION AUX CANDIDATS

Vous trouverez ci-après les codes nécessaires vous permettant de compléter les rubriques figurant en en-tête de votre copie.
Ces codes doivent être reportés sur chacune des copies que vous remettrez.
Concours Section/option Epreuve Matière
E|A|E 1/5/0/0/B 1|0|3 27109

Les MOF -Metal Organic Framework- des matériaux hydrides multifonctionnels
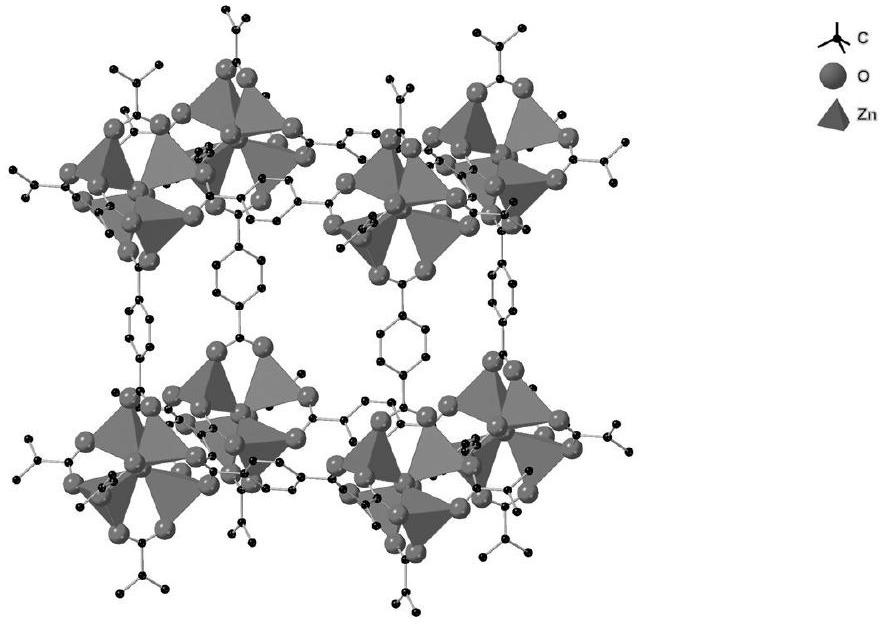
Les matériaux peuvent être étudiés et optimisés pour différents types de propriétés que l'on peut classer en deux catégories : les propriétés du matériau massif comme le magnétisme, la conduction électrique, thermique ... et les propriétés liées à l'interface comme l'adsorption, la catalyse. Pour exacerber les propriétés liées à l'interface il faut utiliser des matériaux finement divisés ou sélectionner des solides présentant une porosité intrinsèque.
Ces deux dernières décennies ont vu la croissance importante d'une nouvelle famille de matériaux poreux de 2^(ème) catégorie : les metal organic frameworks (MOF). Ces solides sont constitués de cations métalliques ou de clusters métalliques coordonnés chimiquement à des ligands organiques pour former des structures mono-, bi- ou tridimensionnelles (cf figure 1).
Figure 1 : Maille de l'IRMOF-1 de composition chimique Zn_4 O(1, 4-benzodicarboxylate)_3
C'est l'association de briques inorganiques et organiques dans un édifice périodique, qui permet dans certains cas de créer une porosité interne au matériau très importante. Si on les compare à une autre famille de matériaux poreux, les zéolithes, solides cristallisés microporeux constitués uniquement de tétraèdres oxygénés de silicium et d'aluminium, la présence des ligands organiques chez les MOF apporte une plus grande porosité et une plus grande variété de fonctionnalités dues à la composante métallique. Cependant, les MOF présentent une moins bonne stabilité thermique, un coût de préparation plus élevé et ils ne sont pas encore utilisés industriellement pour les applications actuellement testées en laboratoire.
Parmi les applications envisagées, les deux plus étudiées sont le stockage de gaz (plus particulièrement du dioxyde de carbone) et la catalyse. Dans la première application, c'est la grande surface spécifique (surface accessible par gramme de solide) et l'important volume poreux qui permettent d'améliorer le stockage. De plus, une interaction spécifique avec les ligands ou les cations métalliques peut stabiliser les molécules visées dans la porosité. Pour la seconde application, la présence de centres métalliques accessibles comme sites actifs de catalyse ainsi que de ligands modifiables pour améliorer la réactivité ou la sélectivité, est un atout. Les MOF peuvent aussi simplement servir de support de catalyse à une phase active insérée dans la porosité.
Ce problème aborde dans un premier temps la synthèse des MOF en étudiant d'abord chacune des composantes puis leur assemblage. Dans une seconde partie, les outils de la cristallographie sont utilisés pour étudier la structure de ces édifices et en estimer la porosité. Celle-ci sera expérimentalement déterminée par une technique d'adsorption de gaz dans la troisième partie. Il sera aussi question de l'efficacité effective de ces matériaux pour l'adsorption de gaz.

Table des matières

I. Synthèse de MOF : Metal Organic Framework ..... 3
A. Les 'briques' inorganiques ..... 3
B. Les briques organiques ..... 6
C. Formation du réseau hybride ..... 8
II. Analyse structurale d'un MOF ..... 9
III. Porosité des MOF et application pour le stockage du CO_2 ..... 12
A. Mesure de porosité du solide par adsorption de gaz et modèle Brunauer, Emmett et Teller (BET) ..... 12
B. Le stockage du CO_2 dans les MOF ..... 15
Données pour le problème de chimie 2023 ..... 16
Annexes du problème de chimie 2023 : document indépendant

I. Synthèse de MOF : Metal Organic Framework

A. Les 'briques' inorganiques

A. 1. Du concept d'électronégativité au modèle des charges partielles

L'électronégativité d'un atome est un concept souvent utilisé en chimie. Il peut être abordé de différentes manières et plusieurs échelles d'électronégativité ont été définies. Celle de Pauling qui est la plus connue s'appuie sur les énergies de dissociation de liaison. La différence d'électronégativité Δχ entre deux atomes A et B est définie par la relation (1) :
Δχ = 0, 102√(D_(AB) − √(D_(AA)D_(BB)))
où D_(AB), D_(AA), et D_(BB) représentent les énergies de dissociation des liaisons A-B, A-A, et B-B exprimées en kJ.mol^(− 1).
  • 1.Citer un exemple d'utilisation du concept d'électronégativité en chimie.
  • 2.Pour définir l'échelle de Pauling entièrement, il faut choisir un atome de référence et lui attribuer une valeur d'électronégativité. Citer l'atome pris comme référence ainsi que la valeur de son électronégativité.
  • 3.Décrire l'évolution de l'électronégativité des atomes selon les colonnes et les périodes de la classification périodique.
  • 4.Déterminer l'électronégativité de l'atome d'hydrogène dans l'échelle de Pauling.
  • 5.En utilisant les données thermodynamiques de formation d'hydrocarbures, déterminer l'électronégativité de l'atome de carbone dans l'échelle de Pauling.
  • 6.Tracer l'allure du diagramme d'orbitales moléculaires de l'acide fluorhydrique HF en sachant que la population électronique de l'atome de fluor est de 7,46 électrons dans les orbitales 2s et 2p et celle de l'atome d'hydrogène est de 0,54 électron dans l'orbitale 1s lorsque les atomes atteignent leur distance d'équilibre dans la molécule ( 0, 92Å ). Expliciter l'influence de l'électronégativité sur ce diagramme.
Dans l'échelle de Mulliken, l'électronégativité d'un élément est définie comme la moyenne de son affinité électronique E_(ae1) et de son énergie de première ionisation E_(i1).
  • 7.Écrire les équations des réactions correspondant à l'affinité électronique et l'ionisation d'un atome en prenant l'atome de carbone comme exemple.
  • 8.Citer la famille d'éléments dont l'électronégativité est accessible par cette définition alors qu'ils ne l'étaient pas avec celle de Pauling.
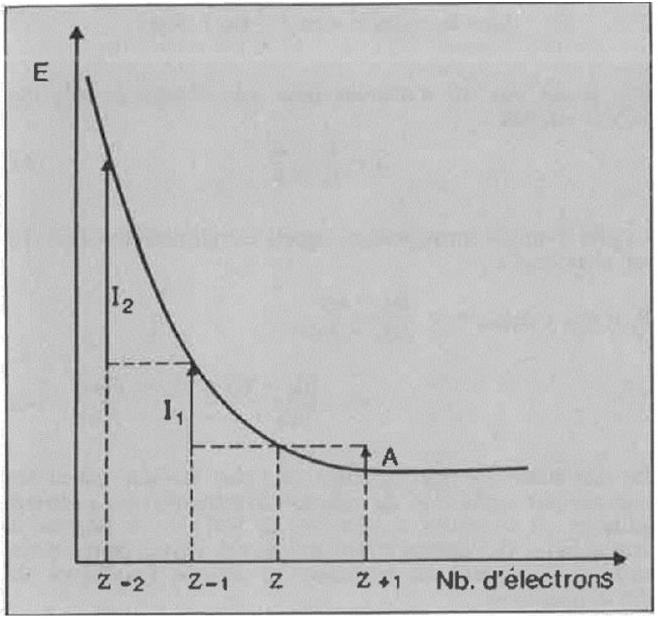
Moins connue, l'échelle d'électronégativité de Parr définit l'électronégativité d'un atome comme l'opposée du potentiel chimique de l'électron qui est égal à la dérivée de l'énergie de l'atome par rapport au nombre d'électrons : χ = − μ_e = − ((∂E)/(∂n)). Pour l'évaluer, on considère que l'énergie totale E d'un atome isolé de numéro atomique Z est une fonction continue et différentiable du nombre n d'électrons autour du noyau (figure 2).
Figure 2: Variation de l'énergie totale avec le nombre d'électrons autour d'un atome (Actualité Chimique avril 1985)
  • 9.Montrer que cette définition de l'électronégativité permet de retrouver la définition de Mulliken en utilisant deux développements de Taylor de la fonction E(n) pour des valeurs de n judicieusement choisies.
Dans la définition de Parr, l'électronégativité d'un atome est un potentiel fonction de sa charge qui dépend des atomes avec lequel il est lié. Ainsi, dans une molécule, l'atome le plus électronégatif attire une partie des électrons de ses voisins et son électronégativité diminue. À l'opposé, l'atome le moins électronégatif cède une partie de ses électrons et son électronégativité augmente. L'équilibre du transfert d'électron entre deux atomes est atteint par égalisation de leurs électronégativités. C'est sur ce principe que se sont appuyés Marc Henry et Jean-Pierre Jolivet [De la solution à l'oxyde, EDP Sciences CNRS Editions 2015] pour définir le modèle des charges partielles dont le principe est résumé ci-après.
  • i.Dans une entité moléculaire (neutre ou chargée), l'établissement d'une charge partielle δ_i (rapportée à la charge de l'électron) sur un atome i modifie son électronégativité χ_i selon la relation (2)
    χ_i = χ_i^∗ + δ_i η_i
    où χ_i^∗ est l'électronégativité de l'atome isolé (ou électronégativité absolue) et η_i est la dureté de l'atome i, c'est-à-dire la résistance du potentiel chimique électronique au changement du nombre d'électrons autour de l'atome.
  • ii.En première approximation, la dureté d'un atome est reliée à son électronégativité absolue par la relation (3) :
    η_i = k√(χ_i^∗)
    où k est une variable d'ajustement prise égale à 1,36 ;
  • iii.Quelle que soit leur position dans un édifice moléculaire, tous les atomes chimiquement identiques ont la même électronégativité χ_i et la même charge partielle δ_i.
  • iv.Selon le principe de modification de l'électronégativité χ_i de chacun des atomes d'une entité moléculaire par transfert partiel d'électrons entre atomes voisins, il en résulte que l'électronégativité de tous les atomes va s'égaliser à une valeur moyenne χ_i = χ¯ appelée aussi électronégativité de l'entité moléculaire.
  • 10.A partir de la description faite du modèle des charges partielles, et en considérant que la charge globale z+ (z pouvant être nul) d'une entité moléculaire est égale à la somme des charges partielles des atomes qui la constituent, retrouver les expressions données ci-dessous de l'électronégativité moyenne χ¯ et de la charge partielle δ_i sur chaque atome.
    χ¯ = (∑p_i√(χ_i^∗) + 1, 36z)/(∑p_i/√(χ_i^∗)); δ_i = (χ¯ − χ_i^∗)/(1, 36√(χ_i^∗))
    où p_i est le nombre d'atome i présents dans l'entité moléculaire considérée.
  • 11.En utilisant le modèle des charges partielles, estimer la valeur des charges partielles sur les différents atomes d'une molécule d'eau.
  • 12.Représenter la molécule d'eau en représentation de Lewis et indiquer sa géométrie VSEPR. Déterminer les valeurs de charges partielles à partir des données expérimentales sur l'eau et les comparer à celles déterminées à partir du modèle précédent.

A2. Réactivité des cations métalliques en solution aqueuse.

Les briques inorganiques constitutives des MOF peuvent être de simples cations métalliques mais aussi des clusters où plusieurs cations métalliques sont liés par des atomes d'oxygène ou des groupements hydroxo. La formation de ces clusters peut se faire simplement en solution aqueuse en fonction de la réactivité des cations même en l'absence des ligands.
Le modèle décrit précédemment est aussi utile pour analyser la réactivité des cations métalliques en solution aqueuse qui peuvent former des polycations ou polyanions selon leur nature, leur degré d'oxydation et le pH du milieu dans lequel ils se trouvent. L'objectif de cette sous-partie est d'analyser cette réactivité au moyen du modèle des charges partielles en utilisant l'ion Fe^(3 +) comme modèle de l'étude.
  • 13.En utilisant le modèle précédent, estimer la charge partielle d'une molécule d'eau (comme la somme des charges partielles des atomes qui la constituent) dans le complexe [Fe(OH_2)_6]^(2 +) et la comparer à celle d'une molécule d'eau libre.
Du fait de son pouvoir polarisant, le centre métallique attire les électrons de la molécule d'eau. En particulier, l'attraction des électrons des doublets non liants de l'atome d'oxygène accroît la polarisation des liaisons O-H, ce qui peut induire la déprotonation d'au moins une des molécules d'eau autour du centre métallique formant ainsi un ligand hydroxo HO^−.
  • 14.Citer une manifestation expérimentale de ce phénomène appelé hydrolyse lors de la mise en solution de cations métalliques.
  • 15.Déterminer le pH d'une solution de chlorure de fer (III) de concentration 0, 1 mol ⋅ L^(− 1).
Dans un complexe métallique, un ligand hydroxo peut conserver un caractère nucléophile suffisant pour substituer un ligand aqua d'un autre complexe métallique. On crée alors un dimère par formation d'un pont μ_2 − OH entre les deux centres métalliques.
  • 16.Écrire l'équation de la réaction modélisant la formation d'un dimère de Fe (III) à partir de deux monomères mono-hydroxylés qui forment deux ponts μ_2 − OH. Représenter ce dimère.
La première étape du mécanisme de substitution nucléophile dissociative mis en jeu pour former un tel dimère est le départ d'une molécule d'eau. C'est aussi l'étape cinétiquement déterminante. Les constantes de vitesse d'échange des molécules d'eau dans la première sphère de coordination de cations métalliques de Cr^(3 +) et Fe^(3 +) sont respectivement k = 310^(− 6) s^(− 1) et k = 10^2 s^(− 1).
  • 17.Décrire l'évolution de symétrie du complexe liée au départ d'une molécule d'eau.
  • 18.Représenter les remplissages des niveaux électroniques d des centres métalliques Cr^(3 +) et Fe^(3 +) en géométrie octaédrique (on envisagera des complexes haut spin). En déduire les énergies de stabilisation de champs cristallins correspondantes.
  • 19.En considérant que l'énergie d'activation est directement liée à la stabilité de l'état initial, justifier la différence de constante cinétique entre les deux ions.
Le modèle des charges partielles permet de prédire si un groupement OH dans un complexe métallique est suffisamment nucléophile pour réaliser cette réaction de substitution. La condition à vérifier est que la charge partielle du groupement OH dans le complexe considéré est strictement négative.
  • 20.Montrer que cette condition est vérifiée dans le cas d'un complexe mono-hydroxylé de Fe (III) mais qu'elle ne l'est pas dans le dimère formé de sorte à être stable.
La formation de gros clusters métalliques par condensation peut être ralentie voire stoppée dans ses premières étapes en présence de molécules organiques présentant des fonctions complexantes telles que des carboxylates. C'est ce qui se produit lors de la formation des MOF.

B. Les briques organiques

Afin de former un réseau hybride organique-inorganique, les briques inorganiques doivent être reliées entre elles par des ponts organiques. Les molécules qui constituent ces ponts doivent présenter deux caractéristiques principales : (i) présenter au moins deux groupes caractéristiques capables de former un complexe avec un cation ou un cluster métallique ; (ii) présenter une certaine rigidité structurale pour assurer que le ligand organique ne soit pas chélatant (associé à un seul centre métallique) mais bien pontant (associé à plusieurs centres métalliques) pour assurer la formation du réseau. Un ligand pontant très utilisé pour former des MOF est l'acide téréphtalique dont la formule topologique est représentée ci-dessous.
OOHOOH
Figure 3: Formule topologique de l'acide téréphtalique
L'acide téréphtalique est produit à hauteur de 60 millions de tonnes par an pour son utilisation dans la synthèse de polymères. Il est obtenu industriellement par oxydation du para-xylène (ou 1,4 dimethylbenzène) par l'air via le procédé AMOCO.
  • 21.Citer un polymère courant dont la fabrication implique l'acide téréphtalique et écrire son motif répété.
  • 22.Justifier l'économie d'atomes de la synthèse industrielle via le procédé AMOCO vis-à-vis de l'oxydation du paraxylène en acide téréphtalique par le permanganate de potassium.
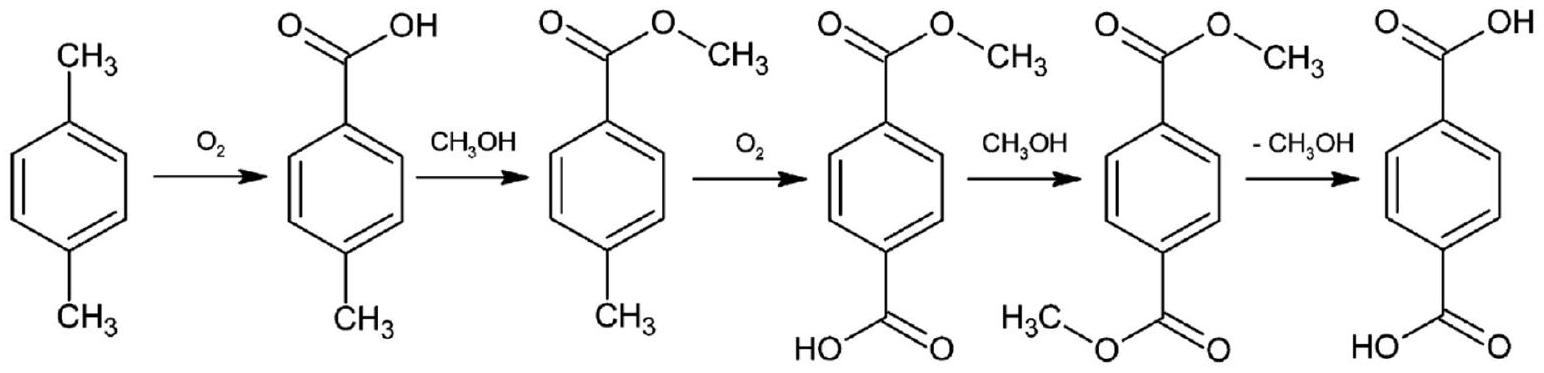
Antérieur au procédé AMOCO, le procédé Dynamit-Nobel (figure 4) oxyde le para-xylène dans l'air à 140-180 °C et à une pression de 5-8 bar en absence de solvant et en présence d'un catalyseur au cobalt. L'estérification de l'acide para-méthyle benzoïque (ou acide para-toluique) obtenu par le méthanol donne le para-méthyle benzoate de méthyle dont l'oxydation puis l'estérification fournit le diméthyle téréphtalate. La dernière étape est une saponification menant à l'acide téréphtalique.
Figure 4: Suite des produits intermédiaires formés dans le procédé Dynamit Nobel pour la formation de l'acide téréphtalique à partir du para-xylène (Chem. Rev. 2013, 113, 7421-7469)
La réaction avec le dioxygène de l'air (en présence ou en absence de catalyseur au cobalt) implique des intermédiaires radicalaires tel que Ar − CH_2^∘, Ar désigne un cycle aromatique.
  • 23.Justifier les observations que l'oxydation du para-xylène est beaucoup plus rapide que celle de l'acide para-méthyle benzoïque et que l'estérification de cet acide carboxylique accélère la seconde oxydation.
  • 24.Dans le procédé Dynamit-Nobel, le catalyseur au cobalt accélère l'oxydation de l'intermédiaire radicalaire d'état de spin singulet par le dioxygène d'état de spin triplet, oxydation bloquée cinétiquement par cette différence d'état de spin. Illustrer par un schéma le caractère triplet de l'état fondamental du dioxygène.
Dans le procédé AMOCO, l'oxydation se fait toujours par l'oxygène de l'air mais l'acide acétique est utilisé comme solvant de réaction et un système catalytique Cobalt/Manganèse/Brome est employé pour obtenir des rendements de synthèse supérieurs à 98 %. Le choix de l'acide acétique comme solvant est dû au fait que l'acide téréphtalique y est très peu soluble (0,38 g pour 100 g d'acide acétique à 150^∘C ) alors que l'intermédiaire réactionnel, l'acide para-toluique y est beaucoup plus.
  • 25.Justifier l'importance de cette différence de solubilité pour la mise en place du procédé industriel impliquant des étapes de séparation.
Un autre intermédiaire réactionnel, l'acide 4 formyl-benzoïque est structurellement proche de l'acide téréphtalique avec lequel il co-cristallise, ce qui rend impossible son oxydation complète. L'acide téréphtalique obtenu est purifié après dissolution à chaud dans l'eau dans des conditions d'hydrogénation catalytique de l'acide 4 formyl-benzoïque en acide para-méthyle-benzoïque sur palladium (celui-ci étant recyclé dans le procédé AMOCO pour augmenter le rendement).
  • 26.Expliquer pourquoi on utilise des complexes de cobalt et manganèse comme catalyseurs dans le procédé AMOCO et du palladium dans l'étape de recyclage du polluant.
Dans plusieurs applications impliquant un MOF à base d'acide téréphtalique, la propriété visée peut être améliorée en utilisant un acide téréphtalique substitué comme l'acide 2-amino-téréphthalique.
  • 27.Proposer une synthèse en deux étapes de cette molécule à partir de l'acide téréphtalique en indiquant la nature des transformations mises en œuvre.

C. Formation du réseau hybride

La synthèse de MOF consiste le plus souvent à mélanger une source du métal visé et un ligand dans des proportions stoechiométriques dans un solvant compatible (généralement organique), chauffer en conditions solvothermales (en autoclave fermé à une température supérieure à celle de l'ébulition du solvant à pression ambiante), puis laver et sécher le solide une fois refroidi. Un exemple de protocole de synthèse est reproduit ci-dessous (J. Am. Chem. Soc. 2009, 131, 31, 10857-10859).
« MIL − 125 or Ti_8 O_8(OH)_4[O_2 C − C_6 H_4 − CO_2]_6 was obtained starting from 1.5 mmol of terephthalic acid (250 mg), 1mmol of titanium isoproproxide Ti(OiPr)_4( ou TiO_4 C_(12)H_(28))(0.3 mL), introduced in a solution of 4.5 mL of dimethylformamide (DMF) and 0.5 mL of methanol. The mixture was stirred gently during 5 minutes at room temperature and then further introduced in a 23 mL Teflon liner and then put into a metallic PAAR digestion bomb at 150 °C during 15 hours. Back to room temperature, the white solid was recovered by filtration, washed twice with acetone and dried under air at room temperature. The free solvent was removed by calcination at 200 °C overnight during 12 hours.»
  • 28.Le mélange liquide méthanol-DMF est miscible en toute proportion et se comporte comme un mélange idéal. Le diagramme ne présente pas d'azéotrope. Justifier à partir des températures d'ébullition des solvants purs qu'on est bien dans des conditions solvothermales.
  • 29.Écrire l'équation de la réaction modélisant la formation du MIL-125 en envisageant parmi les réactifs l'eau présente dans l'isopropanolate de titane et dans les solvants non totalement 'secs'.
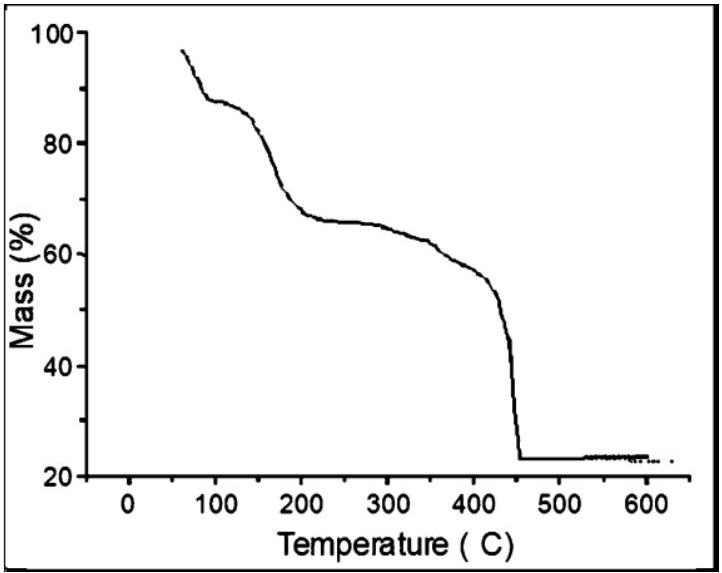
La première analyse réalisée sur le solide obtenu est une analyse thermogravimétrique sous air. Cette analyse permet de vérifier la composition chimique du solide et particulièrement le ratio entre inorganique et organique. Pratiquement on suit l'évolution de la masse de solide présent dans un creuset placé dans un four dont on augmente progressivement la température. Cet appareil peut être couplé avec un spectromètre de masse qui analyse la composition des gaz formés lors de la montée en température. La courbe obtenue est reportée dans la figure ci-dessous.
Figure 5 : thermogramme du MIL-125 calciné sous air (5 mg de solide chauffé à 3 °C/min) (J. Am. Chem. Soc. 2009, 131, 31, 10857-10859)
Les deux premières pertes de masses jusqu'à 200 °C correspondent à l'évaporation des solvants méthanol et DMF piégés dans la porosité du MOF. La perte de masse suivante entre 250 et 450 °C correspond à la décomposition de la charpente du MOF avec oxydation de la composante organique en CO_2 et H_2 O et évolution de la composante inorganique en TiO_2.
  • 30.Écrire l'équation de la réaction modélisant cette étape de décomposition.
  • 31.En déduire la perte de masse théorique associée à cette décomposition.
L'analyse thermogravimétrique permet de remonter à un rapport entre nombre de ligands organiques et nombre de cluster inorganiques mais encore faut-il connaitre la composition chimique de celui-ci surtout s'il n'a pas été formé auparavant en solution. C'est pourquoi une technique de caractérisation donnant l'arrangement spatial des atomes dans le solide est indispensable pour la description des structures des MOF et la mise en évidence de la création d'une porosité. Cette technique est la diffraction des rayons X associée aux outils descriptifs de la cristallographie.

II. Analyse structurale d'un MOF

L'objectif de cette partie est d'analyser certains aspects de symétrie d'un MOF cristallisé et d'extraire quelques informations dans un diffractogramme X qui peuvent être mises en lien avec les caractéristiques structurales du solide.
Le MIL-125 cristallise dans le groupe d'espace I4/mmm et ses paramètres de maille sont α = β = γ = 90^∘ et a = b = 18, 654Å et c = 18, 144Å. Un détail de la sous-unité inorganique est reporté dans la figure 6.
  • 32.Indiquer le système cristallin et le mode de réseau.
  • 33.Décrire la sous-unité inorganique (présentée dans la figure 6 selon différentes orientations) en indiquant la géométrie des polyèdres de titane et la manière selon laquelle ils sont associés.
  • 34.En vous appuyant sur la symétrie du 'cluster' de titane, justifier la stoechiométrie entre clusters inorganiques et téréphtalates pontants.
  • 35.Indiquer le degré d'oxydation du titane dans le MOF.
  • 36.Le groupe ponctuel associé au groupe d'espace du MIL-125 est 4/mmm. Montrer que l'on retrouve ces éléments de symétrie dans le cluster inorganique.
  • 37.Réaliser la projection stéréographique (comme décrite en annexe) du groupe ponctuel 4/mmm en positionnant tous les éléments de symétrie (même ceux générés par les premiers éléments de symétrie indiqués dans le groupe ponctuel) et indiquer le nombre de positions équivalentes (appelé ordre du groupe ponctuel).
  • 38.
    Lorsqu'un point se trouve sur un élément de symétrie, l'opération de symétrie associée ne génère pas de nouveau point car celui-ci se superpose au premier. Ainsi, un atome positionné sur un élément de symétrie sera répété moins de fois que s'il est sur une position quelconque. Indiquer sur quels éléments de symétrie se trouvent les atomes de titane, les groupements oxo (O pontants) et les groupements hydroxo (OH pontants).
    Figure 6 : représentations de l'unité inorganique du MIL-125 selon différentes orientations
Le diffractogramme de poudre simulé du MIL-125 deshydraté est reporté dans la figure 7. Celui-ci a été tracé en utilisant comme source de rayon X une anti-cathode au cuivre (λ_(CuKα) = 1, 541Å) et les pics sont indexés par les indices de Miller des plans auxquels ils correspondent.
  • 39.Expliciter les différentes grandeurs physiques intervenant dans la loi de Bragg : 2d_(hkl)sinθ_(hkl) = nλ_(CuKα). On pourra s'appuyer sur un schéma. Que signifie la précision Kα dans la longueur d'onde du rayon X ?
  • 40.Représenter les plans (2 2 ) et (0 0 4) dans des mailles modèles.
  • 41.Utiliser les pics du diffractogramme associés aux plans (4, 0, 0) et (0, 0, 4) pour retrouver les paramètres de maille de la structure du MIL-125.
  • 42.A partir des indices de Miller des pics présents sur la figure 7, indiquer la condition sur h, k et I pour observer un pic de diffraction sachant que, de par la symétrie du système, les plans (h k l) et (kh l) conduisent aux mêmes distances entre plans et donc un seul des deux est noté dans le diffractogramme.
L'absence de certains pics de diffraction d'une structure, appelée extinction systématique, est riche en information. Elle permet d'accéder à des informations sur le mode de réseau (P, I, A/B/C ou F) ou sur la présence d'éléments de symétrie contenant une translation. Cette condition de présence d'un pic de diffraction est due ici au mode de réseau de la structure. Pour simplifier la démonstration suivante, le motif va être représenté par un seul atome M positionné sur les nœuds du mode de réseau I.
  • 43.Représenter la maille avec le mode de réseau I et donner les coordonnées réduites des atomes M (on ne donnera pas les positions des atomes obtenus à partir d'un autre atome de la maille par translation d'un vecteur entier de la maille).
  • 44.Écrire le facteur de structure avec les atomes M listés à la question précédente et déterminer pour quelle(s) condition(s) sur h, k et I le facteur de structure ne s'annule pas.
  • 45.À partir de la géométrie de la maille reportée en figure 8, justifier la différence significative d'intensité entre les pics (002) et (200).
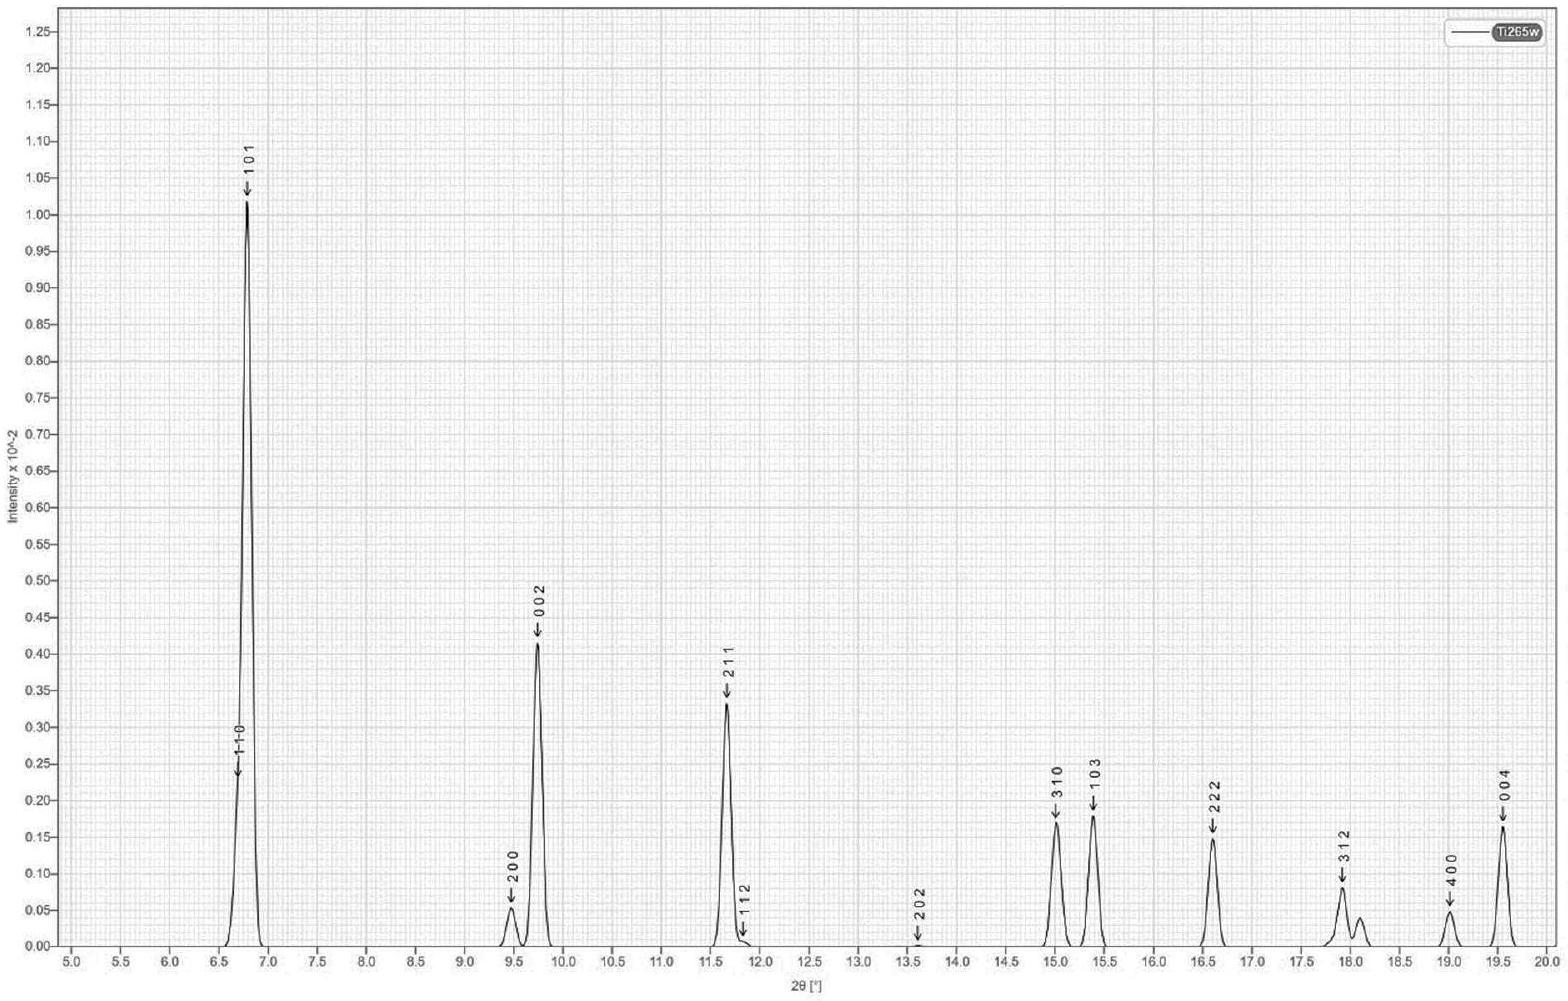
Figure 7 : diffractogramme de poudre simulé du MIL-125 (anti-cathode au cuivre, géométrie Bragg-Bentano)
Figure 8 : Maille du MIL-125. Les atomes de titane sont en gris, ceux de carbone en noir et les atomes d'oxygène non représentés sont sur les sommets de tous les octaèdres.
L'IRMOF-1 présenté en début de problème (figure 1) présente une structure cubique simple avec un paramètre de maille de 12, 803Å avec les unités inorganiques sur les sommets du cube reliés par des ligands téréphtalates selon les arêtes. La composition chimique de ce MOF est Zr_4 O[O_2 C − C_6 H_4 − CO_2]_3. À partir de la structure de ce solide on peut estimer le volume disponible ainsi que la surface accessible par gramme de solide que l'on appelle respectivement volume et surface spécifique.
  • 46.Déterminer la masse volumique de l'IRMOF-1
  • 47.En supposant en première approximation que le volume de cavité d'une maille correspond à celui d'une sphère inscrite dans la maille cubique et que la surface accessible dans cette maille est égale à la surface de cette sphère, estimer le volume spécifique et la surface spécifique de l'IRMOF-1 en cm^3 ⋅ g^(− 1) et m^2 ⋅ g^(− 1) respectivement.
  • 48.Proposer une comparaison permettant de se représenter la surface spécifique de l'IRMOF-1.

III. Porosité des MOF et application pour le stockage du CO_2

La résolution de la structure cristalline des MOF met en évidence une importante porosité accessible entre les centres métalliques interconnectés par des ligands pontants organiques. Cette porosité peut être mise à profit pour accueillir des espèces d'intérêt, pour les stocker comme par exemple le dioxyde de carbone ou pour les libérer progressivement, comme par exemple pour des molécules d'intérêt thérapeutique. Une grande porosité donne aussi accès à une interface solide-gaz importante qui peut être mise à profit en catalyse hétérogène. C'est pourquoi il peut être utile de mesurer la surface accessible par unité de masse de matériau considéré, appelée surface spécifique d'un solide.
Pour cela des méthodes expérimentales utilisant la physisorption d'un gaz à la surface du solide ont été mises en place. Il s'agit de déterminer les isothermes d'adsorption et de désorption d'un gaz en fonction de la pression appliquée. Les mesures sont généralement réalisées avec du diazote et à la température de 77 K. L'analyse de ces courbes au moyen de modèles mathématiques basés sur des théories d'adsorption des gaz permet de déterminer la capacité d'adsorption d'une monocouche de gaz puis la surface spécifique. La théorie d'adsorption la plus connue a été proposée par Langmuir (voir Annexe). Elle est utilisée pour rendre compte de la chimisorption mais elle peut être exploitée aussi pour la physisorption. Un modèle qui en découle mais qui prend en compte la possibilité de former des multicouches de gaz à la surface du solide est celui proposé par Brunauer, Emmett et Teller qui est connu sous le nom de modèle BET. La suite du problème vise à comprendre la mise en place de ce modèle et son exploitation pour obtenir la surface spécifique.

A. Mesure de porosité du solide par adsorption de gaz et modèle Brunauer, Emmett et Teller (BET)
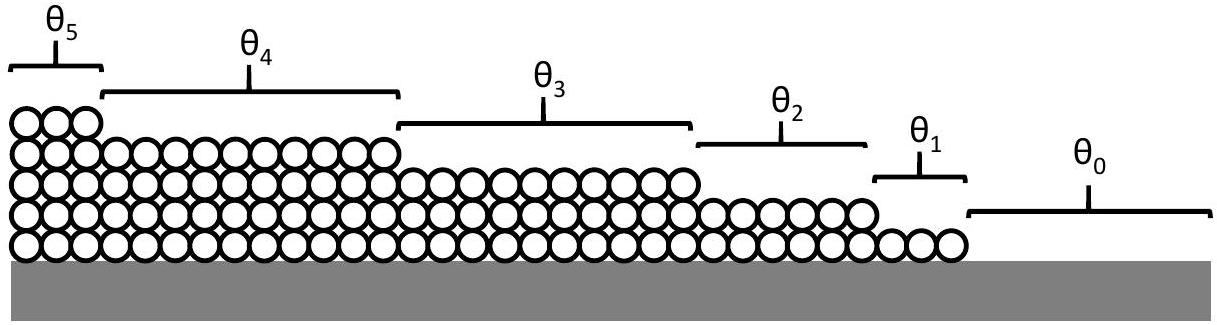
Dans le modèle BET, les molécules de gaz adsorbées sur une couche peuvent servir de site d'adsorption pour les molécules de la couche suivante. Pour une pression P inférieure à la pression de vapeur saturante P^∘, les fractions de surfaces couvertes par 0, 1, 2, …, i, … couches de molécules adsorbées sont notées θ_0, θ_1, θ_2, …, θ_i, … ( θ_0 est la fraction de surface libre).
Figure 9 : Représentation schématique des fractions de surface couverte par des molécules adsorbées
  • 49.En reprenant l'approche de Langmuir d'égalisation des cinétiques d'adsorption et de désorption à l'équilibre, donner la relation entre θ_0 et θ_1. On notera α_1 et β_1 les constantes cinétiques d'adsorption et de désorption de la première couche et E_1 la valeur positive de « l'énergie d'adsorption » de la première couche.
  • 50.Établir une relation similaire entre θ_(i − 1) et θ_i. On notera α_i et β_i les constantes cinétiques d'adsorption et de désorption de la ième couche et E_i la valeur positive de « l'énergie d'adsorption » de la ième couche.
  • 51.Écrire la relation entre les fractions de surfaces couvertes θ_i.
  • 52.Exprimer la quantité totale n de molécules de gaz adsorbées sur le solide en fonction de la capacité maximale par couche n_m (supposée identique pour toutes les couches) et des fractions de surface θ_i.
En principe chaque couche d'adsorption a des valeurs de α_i, β_i et E_i différentes. Une des deux hypothèses principales de la méthode BET est cependant qu'au-delà de la première couche E_2 = E_i = E_L qu'on assimilera à l'énergie de liquéfaction. D'un point de vue cinétique on aura alors :
(β_2)/(α_2) = (β_3)/(α_3) = ⋯ = (β_i)/(α_i) = g
où g est une constante.
  • 53.Proposer une interprétation pour justifier de la validité de cette hypothèse.
  • 54.Montrer que l'on peut exprimer θ_i en fonction de θ_0 sous la forme :
    θ_i = Cx^i θ_0
    avec x = P/ge^(((E_L)/(RT)))
    et C une constante que l'on définira.
  • 55.Montrer que l'on peut alors exprimer le nombre moyen de couches occupées n/(n_m) sous la forme :
    n/(n_m) = C∑_(i = 1)^∞ix^i θ_0
  • 56.Montrer la relation suivante :
    n/(n_m) = (Cx)/((1 − x)(1 − x + Cx))
La seconde hypothèse importante du modèle BET est que la multicouche est supposée d'épaisseur infinie (avec toutes les couches pleines) pour P = P^∘.
  • 57.Montrer que cela induit que x = P/P^∘.
Dans le traitement mathématique de la méthode BET on peut extraire les valeurs de n_m et C du tracé de x/(n(1 − x)) en fonction de x (on appelle cela la courbe BET). En effet, sur une gamme de x comprise entre 0,05 et 0,3 qui encadre le premier point d'inflexion de l'isotherme d'adsorption (noté B dans l'annexe), le modèle BET est applicable et la courbe BET est effectivement linéaire.
  • 58.En partant de l'équation (10), déterminer la pente s de cette droite et son ordonnée à l'origine i en fonction de C et n_m.
  • 59.Inversement, exprimer C et n_m en fonction de i et s.
Une expérience d'adsorption/désorption de CO_2 sur une poudre d'IRMOF-1 (cf. figure 1) donne sur la partie linéaire du tracé BET les points suivants :
x x/(n(1 − x))
0,200 0,0122
0,210 0,0127
0,220 0,0132
0,225 0,0134
0,230 0,0137
0,240 0,0143
0,250 0,0148
  • 60.Extraire de ces données la capacité spécifique d'une monocouche n_m exprimée ici en mol ⋅ kg^(− 1).
  • 61.En considérant que dans les conditions de l'expérience, une molécule de CO_2 occupe une surface de 0, 218 nm^2, déterminer la surface spécifique de l'IRMOF-1 en m^2 ⋅ g^(− 1).
  • 62.Comparer cette valeur à celle estimée à la question 47 et proposer une origine à cette différence.

B. Le stockage du CO_2 dans les MOF
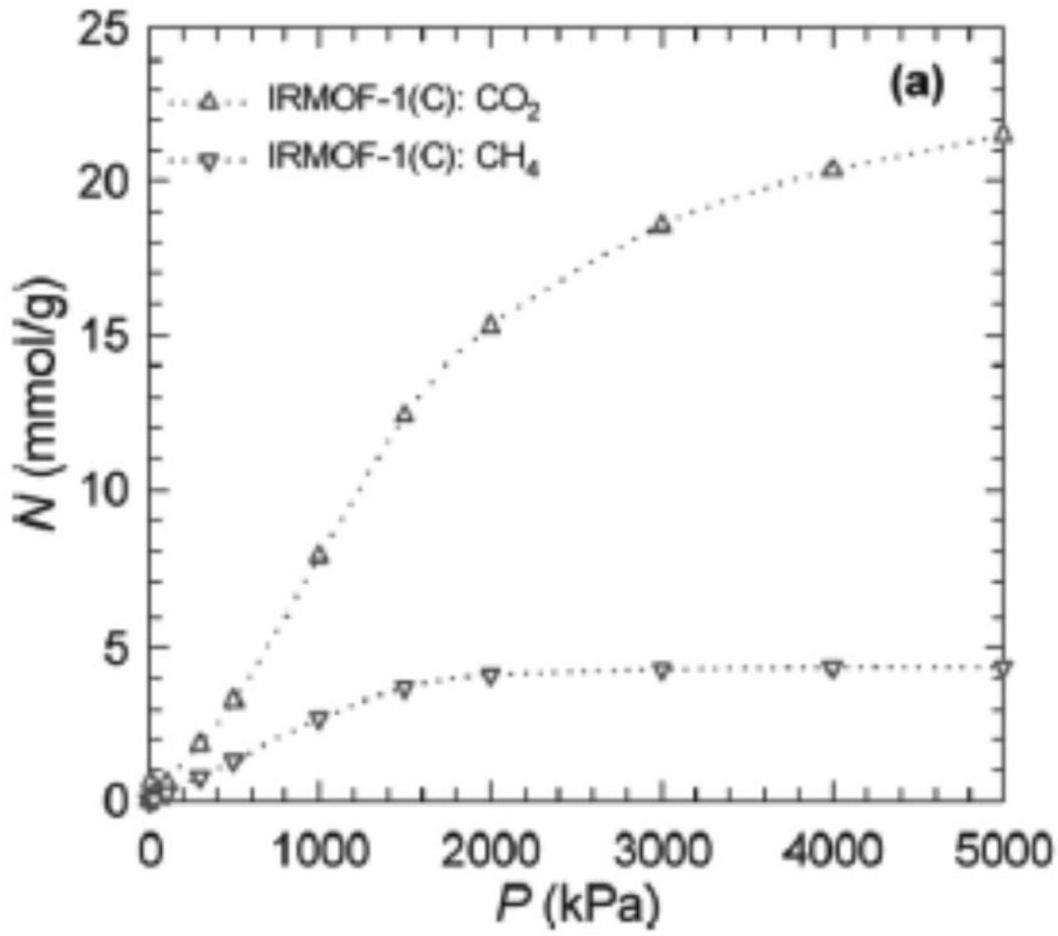
L'application mise en avant pour le développement des MOF est le stockage du CO_2. Selon la nature du MOF et les conditions de stockage envisagées l'efficacité de stockage est assez différente.
Figure 10 : quantité de matière de gaz (CO_2 ou CH_4) inséré dans le MOF IRMOF-1 par unité de masse de solide en fonction de la pression de gaz imposée à l'extérieur du solide (Environ. Sci. Pollut. Res. 21, 5427-5449 (2014))
  • 63.A partir des données de la figure 10, calculer la quantité de matière de CO_2 que l'on peut stocker dans un mètre cube d'IRMOF-1 à 25 °C sous 30 bar de pression.
  • 64.Comparer ce résultat à la quantité de CO_2 pur que l'on pourrait stocker sous 30 bar dans ce même volume d'un mètre cube à cette même température.
  • 65.Convertir la valeur de la question 63 en kilogramme de CO_2 stocké par kilogramme de MOF.
  • 66.Des modélisations ont déterminé que la consommation d'énergie nécessaire pour l'insertion du CO_2 sous 30 bar dans I'IRMOF-1 est de 231 J par kilogramme de CO_2 stocké. Sachant que la production électrique d'un kWh d'électricité en France génère 60 g de CO_2, comparer la quantité de CO_2 nécessaire au stockage et celle effectivement stockée dans une même masse de MOF.
  • 67.Indiquer d'autres sources de consommation d'énergie qui doivent être prises en compte dans le bilan CO_2 du stockage de ce gaz dans les MOF.
  • 68.L'intérêt de l'usage des MOF est aussi lié à leur sélectivité d'adsorption. Calculer la sélectivité de I'IRMOF-1 à 30 bar à partir des données de la figure 10.
  • 69.Proposer une explication à la différence de sélectivité observée.

Données pour le problème de chimie 2023

Tableau périodique des éléments avec l'électronégativité selon l'échelle de Allred et Rochow
H 2,10 He 3,20
Li 0,97 Be 1,57 B 2,02 C 2,50 N 3,07 O 3,50 F 4,10 Ne 5,10
Na 1,01 Mg 1,29 Al 1,47 Si 1,74 P 2,11 S 2,48 Cl 2,83 Ar 5,10
K 0,91 Ca 1,04 Sc 1,23 Ti 1,32 V 1,56 Cr 1,59 Mn 1,63 Fe 1,72 Co 1.75 Ni 1,80 Cu 1.75 Zn 1,66 Ga 1,82 Ge 2,00 As 2,20 Se 2,50 Br 2,69 Kr 3.10
Rb 0,89 Sr 0,99 Y 1,19 Zr 1,29 Nb 1,45 Mo 1,56 Tc 1,67 Ru 1,78 Rh 1,84 Pd 1,85 Ag 1,68 Cd 1,60 In 1,49 Sn 1,89 Sb 1,98 Te 2,15 I 2,33 Xe 2,60
Cs 0,87 Ba 0,89 * Hf 1,36 Ta 1,50 W 1,59 Re 1,88 Os 1,99 Ir 2,05 Pt 2,00 Au 2,02 Hg 1,80 Tl 1,60 Pb 1,92 Bi 2,03 Po 2,12 At 2,28 Rn 2,30
Tableau périodique des éléments avec les masses atomiques en g ⋅ mol^(− 1)
H 1 1
3 7
4
Be ^4
4 9
9
9
9
9
B C N O F Ne ^(10)
Na^(11) 23 Mg^(12) 24 AI ^(14) ^(15) 16 Ar ^(18)
K 39 Ca ^(20) 40 Sc^(21) 45 Ti 48 V 51 Cr ^(24) 52 Mn^(25) 55 Fe^(26) 56 Co^(27) 59 Ni 59 Cu^(29) 64 Zn^(30) 65 Ga^(31) 70 Ge^(32) 73 As^(33) 75 Se^(34) 79 Br ^(35) 80 Kr^(36) 84
Rb^(37) 85 Sr ^(38) 88 Y 89 Zr ^(40) 91 Nb^(41) 93 Mo^(42) 96 Tc ^(43) 98 Ru^(44) 101 Rh^(45) 103 Pd^(46) 106 Ag^(47) 108 Cd^(48) 112 In ^(49) 115 Sn^(50) 119 Sb^(51) 122 Te ^(52) 128 I 127 Xe^(54) 131
Cs^(55) 133 Ba^(56) 137 Hf^(72) 178 Ta ^(73) 181 W^(74) 184 Re^(75) 186 Os ^(76) 190 Ir ^(77) 192 Pt ^(78) 195 Au^(79) 197 Hg^(80) 201 Tl^(81) 204 Pb^(82) 207 Bi ^8 209 Po^(84) [209] At ^(85) [210] Rn^(86) [222]
  • -Énergies de dissociation des liaisons : D_(F − F) = 159 kJ ⋅ mol^(− 1), D_(H − F) = 570 kJ ⋅ mol^(− 1), D_(H − H) = 436 kJ ⋅ mol^(− 1)
  • -Enthalpies de réaction : Δ_f H^∘_(méthane) = − 76 kJ ⋅ mol^(− 1) et Δ_f H^∘_(propane) = − 105 kJ ⋅ mol^(− 1), Δ_(sub)H^∘C_(graphite) = 713 kJ ⋅ mol^(− 1)
  • -Données géométriques et de charge des molécules d'eau : angle HOHˆ = 104, 5^∘; longueur de liaison O − Hd_(OH) = 95, 7pm; moment dipolaire expérimental 1,85 D(1D = 3, 33.10^(− 30)C ⋅ m). e = 1, 602 ⋅ 10^(− 19)C
  • -Constante d'équilibre acido-basique à 25 °C : pK_a([Fe(OH_2)_6]^(3 +)/[Fe(OH)(OH_2)_5]^(2 +)) = 2, 7
  • -Potentiels standards d'oxydoréduction à 25^∘C : E^∘(Co^(3 +)/Co^(2 +)) = 1, 77 V/ENH; E^∘(Pd^(2 +)/Pd) = 0, 92 V/ENH
  • -Températures d'ébullition (à 1 bar) : méthanol, 64,7 °C ; DMF, 153 °C
  • -Développement de Taylor : f(x_0 + h) = f(x_0) + hf^′(x_0) + (h^2)/(2!)f^(′′)(x_0) + ⋯ + (h^n)/(n!)f^((n))(x_0) + h^n ε(h)
  • -Résultats des sommes géométriques : ∑_(i = 1)^∞x^i = x/(1 − x) et ∑_(i = 1)^∞ix^i = x/((1 − x)^2)

Annexe du Problème de chimie 2023

Glossaire de cristallographie
Une maille est l'unité de volume finie du solide cristallin qui, suite à reproduction par translation permet de produire tout le cristal. Une maille est définie par ses 3 vecteurs de base et sa description se fait à partir des normes de ces trois vecteurs a, b et c et des angles que font les vecteurs entre eux : b⃗, c⃗ = α, a⃗, c⃗ˆ = β, a⃗, b⃗ˆ = γ.
Un système cristallin regroupe tout cristal caractérisé par la présence d'éléments de symétrie minimaux. Il est caractérisé par des conditions particulières sur les paramètres de la maille.
Système cristallin Conditions sur les paramètres de maille Répartition des 32 groupes ponctuels Mode de réseau compatible Directions privilégiées 1^(er), 2^(eme), 3^(ème) symbole XXX
Triclinique α ≠ β ≠ γ ≠ 90^∘; a ≠ b ≠ c 1, 1^– P ^−, −, −
Monoclinique α = γ = 90^∘, β ≠ 90^∘; a ≠ b ≠ c 2, m, 2/m P, C b⃗, −, −
Orthorhombique α = β = γ = 90^∘; a ≠ b ≠ c 222, mm2, mmm P, I, F, C a⃗, b⃗, c⃗
Rhomboédrique α = β = γ ≠ 90^∘; a = b = c 3, 3^–, 32, 3m, 3^–m P a⃗ + b⃗ + c⃗, a⃗ − b⃗, −
Hexagonal α = β = 90^∘, γ = 120^∘; a = b ≠ c 6, 6^–, 6/m, 6mm, 622, 6^–2m, 6/mmm P c⃗, a⃗, a⃗ − b⃗
Quadratique α = β = γ = 90^∘; a = b ≠ c 4, 4^–, 4/m, 4mm, 422, 4^–2m, 4/mmm P,I c⃗, a⃗, a⃗ − b⃗
Cubique α = β = γ = 90^∘; a = b = c 23, m3, 432, 4^–3m, m3^–m P, I, F a⃗, a⃗ + b⃗ + c⃗, a⃗ − b⃗
Le mode de réseau décrit la possibilité de répéter le motif plusieurs fois dans la maille en le positionnant sur des points particuliers de la maille qui n'en abaissent pas la symétrie. Le mode P correspond à une maille primitive, avec un seul motif par maille. Le mode I (internal) correspond à une maille P pour laquelle un motif a été ajouté au centre de la maille. Le mode C correspond à une maille P pour laquelle les faces qui coupent l'axe c présente un motif supplémentaire en leur centre (on peut avoir des modes A et B équivalents si c'est l'axe a ou b qui coupe les faces avec un motif supplémentaire). Le mode F présente des motifs supplémentaires sur toutes les faces de la maille. Les compatibilités entre système cristallin et mode de réseau sont données dans le tableau ci-dessus.
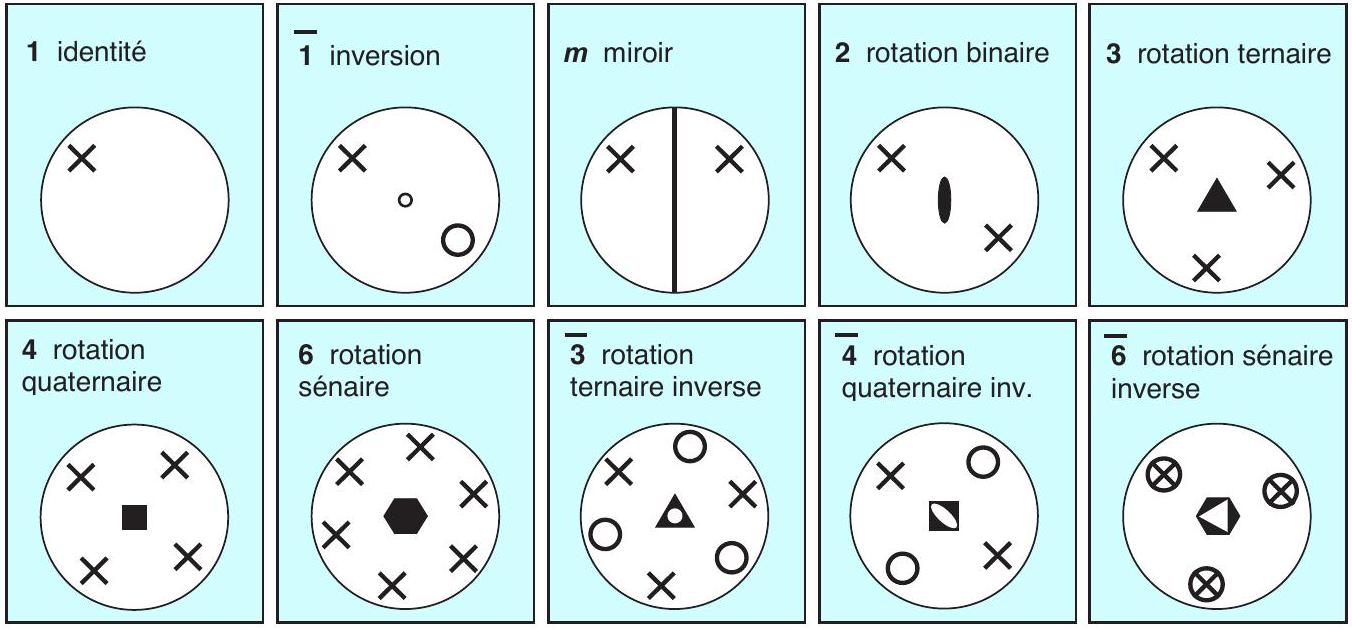
Un élément de symétrie d'une figure finie correspond à une opération de symétrie qui transforme la figure en elle-même. Ces opérations peuvent être une inversion (symétrie par rapport à un point noté 1^– par la suite), une rotation de 2π/n (n entier notées n par la suite) par rapport à un axe, une rotationinversion (succession indissociable d'une rotation de 2π/n suivi d'une inversion notées n¯ par la suite) ou un miroir (symétrie par rapport à un plan noté m par la suite).
Un groupe ponctuel est l'ensemble des opérations de symétrie d'une figure finie. Appliquées à l'unité asymétrique, les opérations de symétrie du groupe ponctuel permettent d'obtenir le motif de la maille. II existe 32 groupes ponctuels compatibles avec le solide. Leur compatibilité avec les systèmes cristallins est indiquée dans le tableau ci-dessus. La notation d'un groupe ponctuel se fait avec de 1 à 3 éléments de symétrie (ou groupe d'éléments de symétrie) observés selon les directions privilégiées du système cristallin en question. Ainsi le groupe ponctuel 6^–2m dans le système hexagonal présente
un axe 6^– selon c⃗, un axe 2 selon a⃗ et un miroir m normal à a⃗ − b⃗. On note la présence dans ce tableau de groupes ponctuels avec des symboles composés : n/m. Cela correspond à la présence simultanée d'une rotation n selon la direction privilégiée et d'un miroir m qui lui est perpendiculaire. De manière générale, lorsqu'on indique un miroir m dans une direction privilégiée, c'est en fait la normale à ce miroir qui est selon la direction indiquée
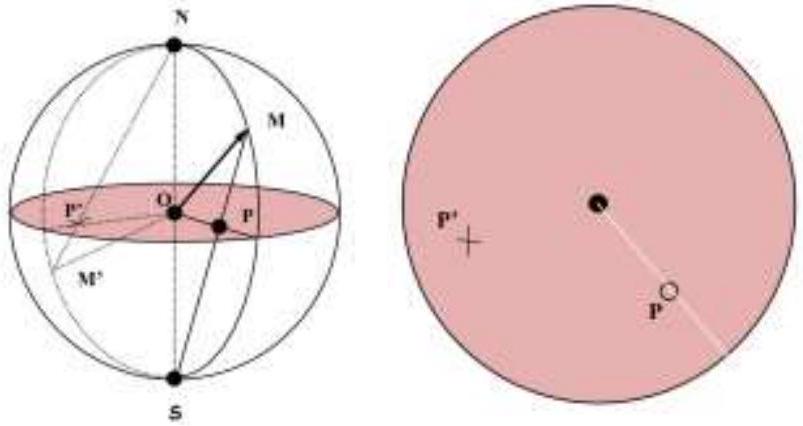
Une projection stéréographique : II est parfois utile de représenter une opération de symétrie (ou l'ensemble des opérations de symétrie d'un groupe ponctuel) par l'ensemble des points générés en répétant l'opération autant de fois que nécessaire, au départ d'un premier point. Il est possible de représenter ces points équivalents (issus les uns des autres par les opérations de symétrie) à la surface d'une sphère et, pour les visualiser en 2D, de réaliser une projection stéréographique.
Le principe d'utilisation est le suivant : on considère une sphère dont le centre O est occupé par l'intersection des éléments de symétrie de l'objet fini. On place l'axe de symétrie d'ordre le plus élevé suivant l'axe N - S. La projection d'un point M de l'hémisphère nord est le point P intersection du plan équatorial et de la droite SM (noté ici avec un rond). La procédure est identique pour un point de I'hémisphère sud : le projeté de M^′ est le point P^′ intersection du plan équatorial et de la droite NM^′ (noté ici avec une croix).
Les éléments de symétrie sont représentés dans cette projection stéréographique différemment selon s'ils se trouvent dans l'axe des pôles ou perpendiculaire à celui-ci. Le détail est donné ci-dessous.
Axes directs Axes inverses
Symbole de l'axe Représentation graphique Symbole de l'axe Représentation graphique
1 1^–
2 0 2^– 0
3 A 3^– △
4 ■ 4^– 0
6 ● 6^– 0
Quand l'axe 2 est dans le plan de la projection, il est représenté par : ⟶; un miroir m perpendiculaire au plan de projection est représenté par un segment - alors que s'il est dans le plan de projection, c'est le pourtour du cercle qui est mis en traits pleins épais.
En suivant cette notation, les représentations des éléments de symétrie et les points équivalents correspondants sont donnés ci-dessous.
Un groupe d'espace décrit tout la symétrie d'un cristal. Il est représenté par une lettre indiquant le mode de réseau suivi de un à trois éléments ou groupes d'éléments de symétrie observés dans les 3 directions privilégiées du système cristallin considéré (cf tableau) : XXX. Ces éléments de symétrie peuvent contenir des translations avec des notations particulières (miroirs glissants a, b, c, d, n ; axes hélicoïdaux 2_1, 3_2….). Pour extraire le groupe ponctuel associé à un groupe d'espace, on retire toutes les informations liées à la translation : tous les miroirs glissants deviennent simples miroirs m et tous les axe hélicoïdaux des axes de rotation.
Plan réticulaire et indice de Miller : Dans un solide cristallisé sont répétés périodiquement dans les trois directions de l'espace les atomes contenus dans la maille de sorte que des plans parallèles contenant de nombreux atomes peuvent être observés ; on les appelle famille de plans réticulaires. C'est l'écart entre ces plans que l'on peut déterminer en diffraction des rayons X. Soit ( a⃗, b⃗, c⃗ ) le trièdre de vecteurs sur lesquels s'appuie la maille de la structure étudiée. Un plan réticulaire d'indices de Miller (h k I) (h, k et I entiers non tous nuls) coupe l'axe Ox de la maille en 1/ha⃗, l'axe Oy en 1/kb⃗ et l'axe Oz en 1/lc⃗.
Un pic de diffraction d'une famille de plans (h, k, l) peut être observé pour un cristal si les conditions d'acquisition répondent à la loi de Bragg 2d_(hkl)sinθ_(hkl) = nλ_(CuKα). Cependant, même si la condition est remplie, il est possible que l'intensité du pic soit nulle. En effet, l'intensité d'un pic (hkl) I_(hkl) est proportionnelle à |F_(hkl)|^2 où F_(hkl) est appelé facteur de structure et est une fonction du contenu atomique de la maille. Son expression est la suivante : F_(hkl) = ∑_(j ∈ maille)f_j e^((2iπ(hx_j + ky_j + lz_j))) où f_j est le facteur de forme de l'atome j dans la maille et (x_j, y_j, z_j) ses coordonnées réduites (i.e. ses coordonnées selon x, y et z divisés par les normes des vecteurs a⃗, b⃗ et c⃗ respectivement). Les rayons X qui arrivent sur la matière vont en fait interagir principalement avec les électrons des atomes. Plus ceux-ci sont nombreux dans des plans donnés, plus l'intensité diffractée par ces plans va être élevée (cela se traduit au niveau du facteur de forme de l'atome dans la formule précédente). L'intensité relative des pics de diffraction renseigne aussi sur le nombre et la nature des atomes présents dans un plan donné.

Les isothermes d'adsorption de gaz par physisorption
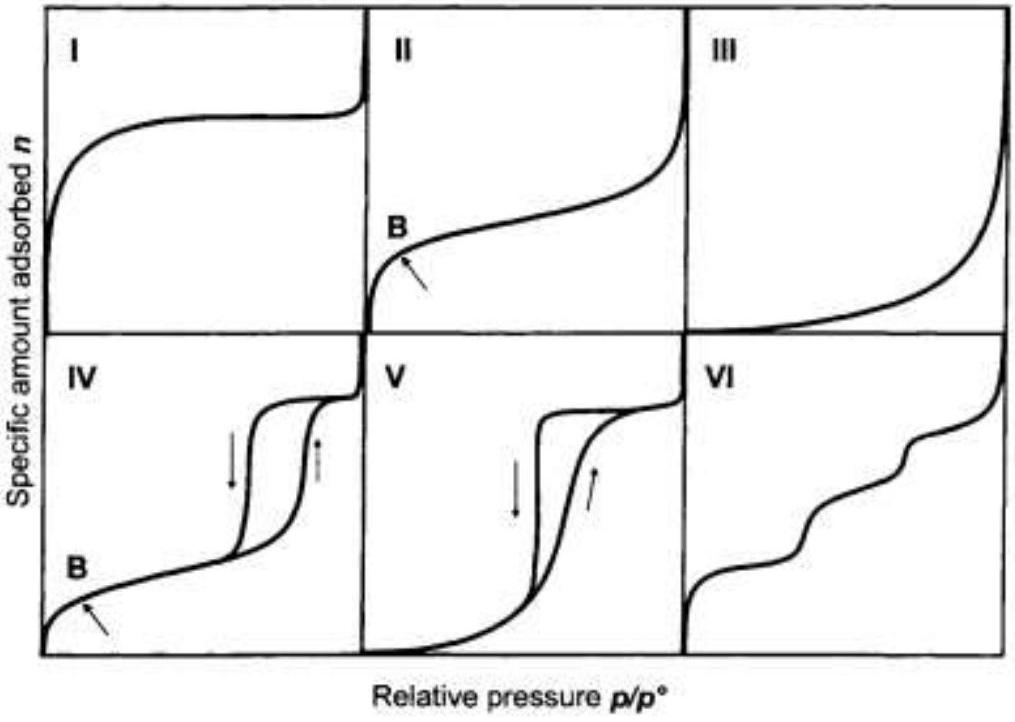
La quantité de gaz adsorbée N_a par une masse m_s de solide dépend de la pression d'équilibre P , de la température T et de la nature du système solide-gaz. On peut alors écrire N_a/m_s = f(P, T, système). Pour un gaz donné sur un solide particulier à une température fixée, N_a/m_S = f(P)_T et si le gaz se trouve en dessous d'une température critique il est possible d'écrire N_a/m_s = f(P/P^∘)_T où la pression de référence est ici la pression de vapeur saturante de l'adsorbat à T.
Les isothermes d'adsorption expérimentalement observés peuvent prendre une grande variété de formes. Cependant, la majorité des isothermes qui correspondent à de la physisorption peut être généralement regroupée en six types dans la classification de l'IUPAC. Ces types d'isothermes sont reportés ci-dessous.
Figure tirée de 'Adsorption by Powders and Porous Solids' Rouquerol p19
On se limite à la description et l'analyse de l'isotherme de type II : il est concave par rapport à l'axe P/P° puis presque linéaire et enfin convexe, ce qui indique la formation d'une couche adsorbée dont l'épaisseur augmente progressivement avec la pression relative jusqu'à P/P° → 1. Quand la pression d'équilibre est égale à la pression de vapeur saturante, la couche adsorbée devient un liquide 'massif'. Si le coude de l'isotherme est net, la valeur de l'absorption au point B (le début de la section quasi-linéaire) est généralement considérée comme celle correspondant au remplissage complet d'une monocouche moléculaire et donc le début de la formation multicouches. Les isothermes de type II sont obtenues avec des adsorbants non poreux ou macroporeux, qui permettent une adsorption monocouche-multicouche sans restriction à des rapports P/P° élevés.

La théorie de Langmuir

Bien que l'équation de Langmuir soit plus applicable à la chimisorption, la théorie sous-jacente est d'une grande importance et a fourni un point de départ pour le développement du traitement BET et d'autres méthodes plus complexes d'analyse de l'isotherme de physisorption. Il est donc approprié de considérer le mécanisme d'adsorption des gaz proposé à l'origine par Langmuir.
L'approche initiale de l'équation de Langmuir est cinétique. La surface de l'adsorbant est représentée comme un réseau de N_s sites équivalents et indépendants pour une adsorption localisée (une seule molécule par site). La fraction des sites occupés par les molécules N_a est θ = N_a/N_s.
D'après la théorie cinétique des gaz, le taux d'adsorption dépend de la pression P et de la fraction de sites libres (1-θ). La vitesse de désorption dépend de θ et de l'énergie d'activation, E (c'est-à-dire l'équivalent d'une énergie d'adsorption exprimée comme une quantité positive). L'équilibre est obtenu pour les valeurs de θ et de P pour lesquelles les vitesses d'adsorption et de désorption sont identiques. Ainsi, la vitesse nette d'adsorption est nulle :
(dN_a)/(dt) = αP(1 − θ) − βθe^((− E/RT)) = 0
Où α et β sont des constantes caractéristiques d'un système solide-gaz donné.
Si, dans un cas idéal, la probabilité de désorption d'une molécule adsorbée de la surface est indépendante du taux couverture de la surface (c'est-à-dire qu'il n'y a pas d'interactions latérales entre les molécules adsorbées), alors la valeur de E est constante pour un système d'adsorption particulier. L'équation (1) est alors applicable sur toute la gamme de la couverture monocouche. En réarrangeant et en simplifiant l'équation (1), on obtient l'équation de l'isotherme de Langmuir :
θ = (bP)/(1 + bP)
Où b le 'coefficient d'adsorption' est lié de manière exponentielle à la valeur positive de l'énergie d'adsorption, E, de sorte que b = Ke^((E/RT)). Ici, le facteur pré-exponentiel, K, est égal au rapport des coefficients d'adsorption et de désorption, α/β.
Dans son premier traitement, Langmuir a supposé que l'énergie d'adsorption de la première couche est généralement beaucoup plus importante que celle de la deuxième couche et des couches supérieures.
L'équation (2) est d'une forme mathématique très générale (c'est-à-dire une fonction hyperbolique). Pour un faible θ, elle se réduit à la loi de Henry ; pour une couverture de surface élevée, un plateau est atteint lorsque θ → 1. L'équation (2) est généralement utilisée sous la forme :
P/n = 1/(n_m b) + P/(n_m)
Avec n la quantité spécifique de gaz adsorbée ( n = N_a/m_s, m_s étant la masse de l'échantillon solide étudié) et n_m la capacité maximale de la monocouche (soit n_m = N_s/m_s et doncθ = n/n_m )

Questions fréquentes

4 questions
Sur quels chapitres porte le problème de chimie de l'agrégation externe option chimie 2023 ?
Afficher ou masquer la section

Sur quels chapitres porte le problème de chimie de l'agrégation externe option chimie 2023 ?

Le sujet porte sur les matériaux MOF : électronégativité et charges partielles, synthèse organique, cristallographie descriptive et loi de Bragg, puis adsorption de gaz avec les modèles de Langmuir et BET.

Quelles erreurs le jury a-t-il le plus relevées sur ce problème de chimie ?

Le jury relève des erreurs sur l'électronégativité, des équations de réaction sans état physique précisé, une confusion entre géométrie VSEPR et géométrie réelle, et un manque de rigueur dans les développements mathématiques.

Quelle est la moyenne à l'épreuve C, problème de chimie, de l'agrégation externe chimie 2023 ?

Le rapport indique une moyenne de 9,38/20 pour les candidats admissibles, avec un écart-type de 3,11.

Ce sujet nécessite-t-il des connaissances de niveau L3 ?

Non, il permet d'évaluer la maîtrise de savoirs et savoir-faire développés au moins jusqu'au niveau L3, avec des questions fondamentales représentant environ un quart des questions du sujet.

Pas de description pour le moment